

Molcas - 量子化学软件
Molcas 用于从头算量子化学研究,重点面向多组态电子结构、激发态、高简并态、过渡态、重元素体系和光化学反应等不适合简单单参考描述的分子问题。
Molcas 的核心思想是处理由元素周期表中多数元素组成的分子体系,并以多组态方法作为重要特色。软件面向具备量子化学背景的科研用户,适合研究基态与激发态、反应势能面、光谱性质、电子转移、过渡金属及稀土/锕系相关体系。
Molcas 代码基于 OpenMolcas 的稳定版本,强调经过验证的发布版本与支持服务;OpenMolcas 则偏向开发分支,并通过自动测试检查代码完整性。Molcas 并非黑箱工具,用户需要理解所选量子化学模型的适用范围和精度边界。
核心计算能力
单参考与密度泛函计算
支持闭壳层和开壳层自洽场、密度泛函、二阶微扰以及耦合簇相关程序,可用于常规电子结构、能量和分子性质计算。
多组态波函数方法
提供全活性空间和受限活性空间自洽场方法,用于处理单行列式描述不足的体系,如激发态、双自由基特征和近简并电子态。
动态电子相关处理
支持多组态二阶微扰方法,用于在多组态参考函数基础上补充动态电子相关,常用于激发态、光谱和反应势能面研究。
多参考与耦合簇方法
包含多参考组态相互作用、平均耦合对函数以及耦合簇相关代码,适合对特定体系开展更深入的波函数计算。
积分、梯度与几何优化
提供单电子与双电子积分、性质积分、解析或数值梯度、二阶导数、几何优化、过渡态搜索和圆锥交叉点搜索等功能。
自旋轨道与磁性性质
可生成自旋轨道积分,计算不同波函数之间的跃迁密度,并支持单核络合物和片段的各向异性磁性质分析。
方法模块与工具
积分与导数模块
包含积分、梯度、能量二阶导数和原子平均场近似自旋轨道积分等模块,支撑能量、结构、频率和性质计算。
波函数计算模块
覆盖自洽场、密度泛函、活性空间自洽场、多组态微扰、多参考组态相互作用和耦合簇等波函数计算流程。
性质与动力学工具
提供线性响应、态相互作用、振转波函数、轨道变换、密度与分子轨道网格、片段总能量和多电子态分子动力学等工具。
环境效应处理
支持有限场微扰、极化连续介质模型、量子力学/分子力学组合、离散溶剂化模型和分子间力场参数生成等方向。
可视化与坐标编辑
提供基于 OpenGL 的轨道可视化与坐标文件编辑工具,并可结合图形界面查看分子轨道、结构和计算相关数据。
并行计算支持
部分程序可从多进程运行中受益,适合在科研计算环境中结合具体模块和任务规模进行资源配置。
产品图示
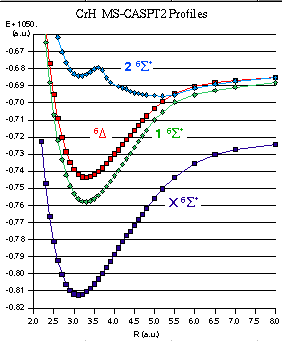
势能曲线与分子性质计算示例
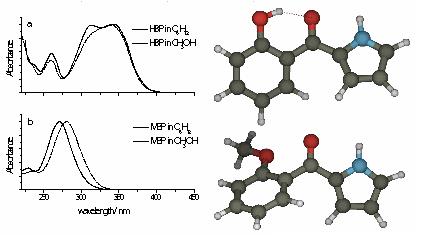
电子吸收光谱与激发态分析示例
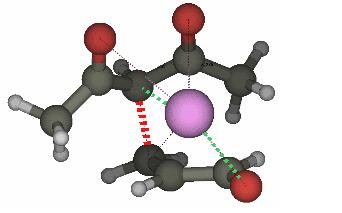
反应机理与势能面研究示例

分子结构模型与计算体系展示
适用场景
激发态与光谱研究
适合计算电子吸收光谱、价态、里德堡态和混合态,研究基态与激发态分子性质。
光化学与反应机理
可用于势能面、过渡态、圆锥交叉点和多电子态相互作用研究,服务于光化学和反应路径分析。
重元素与磁性体系
适合研究过渡金属、镧系、锕系、单核络合物和自旋轨道耦合相关问题。
生物化学与环境效应
可结合量子力学/分子力学、溶剂化模型和分子间作用力参数,研究生物体系、分子簇和环境效应。
服务支持
可提供 Molcas 正版授权采购、授权代理服务、软件报价咨询、版本选型建议、安装部署协助、授权续费和售后技术支持服务。
采购说明
产品价格会因购买数量、版本类型、用户类型、授权方式、所选规格及活动情况等因素发生变化。如需报价,请以双方确认的实际成交价格为准。


- 2026-09-24
- 2026-09-22
- 2026-09-17
- 2026-09-16
- 2026-09-10
- 2026-09-10

- 2026-09-20
- 2026-09-20
- 2026-09-09
- 2026-09-06
- 2026-09-05
- 2026-09-04